COP进入注射剂包装已有十余年,材料物性的争论基本结束:高透明、低水蒸气透过、耐低温、无脱片风险。如今在审评和审计中被反复追问的是三处证据缺口——灭菌方式改变后提取物谱能否沿用原报告结论、“低蛋白吸附”的宣称是否有可复现的定量方法与批次数据支撑、粒料产地或牌号切换时可比性证据是否覆盖了材料特有的风险项。这三处恰好对应2025年版《中国药典》药包材“1+4+58”体系的核心要求:9621提出的保护性、相容性、安全性、功能性“四性”加上自身稳定性评价,以及新增的9624《药品包装用塑料材料和容器指导原则》。新版体系从“一品一标准”转向以关键质量属性与全生命周期风险管理为锚点,意味着仅凭一份符合旧标准的出厂检验报告已无法支撑关联审评,企业必须说明各项属性为何是关键属性、如何控制以及变更后如何桥接。
一、辐照灭菌:最容易被当作“固定条件”的变量
COP/COC西林瓶普遍采用γ射线或电子束辐照灭菌,而辐照对该类材料的扰动并非表面现象,而是直接作用于主链与微观结构。现有研究给出了一致的结论:辐照会引发链断裂与自由基氧化,羰基、羟基类降解产物增加,分子量下降,表面亲水性上升,熔融指数升高,宏观表现为黄变与力学性能劣化。更关键的是,这些变化具有剂量依赖性与组成依赖性——降冰片烯含量不同的共聚物在相同剂量下微结构变化方向可能相反(内部粒径可增可减),这意味着无法用单一牌号的辐照数据外推整个材料类别。
(一)提取物研究必须绑定辐照剂量与辐照后放置时间
常规方案往往只设定“灭菌后取样”,忽略了自由基引发的氧化反应在辐照后仍会持续推进,部分降解产物在存放数周后才达到峰值。若浸出物考察仅覆盖灭菌后即刻状态,会系统性低估长期储存中的迁移风险。合理的worst case设计应包含剂量上限(如25—40 kGy区间的高限)与辐照后最长放置时间点,并把两者作为正交变量而非单点条件。
(二)辐照前后需做自身对照,而非只做终点判定
同一批瓶子在辐照前后的TOC、UV吸光度、GC-MS/LC-MS谱图比对,是判断“灭菌工艺是否引入新风险物”的最直接证据。若出现新峰,必须进行定性或半定量追踪,并进入毒理评估(PDE/TTC或Cramer分类)。只报“符合限度”而不报谱图变化,在发补时通常会被要求补做。
(三)辐照条件变更应按变更管理重新评估
辐照条件变更包括辐照源类型(γ与电子束)、剂量分布均匀性、包装堆码密度导致的局部剂量差异,不能视为等同。2026年1月1日起强制实施的《药品生产质量管理规范(2010年修订)》药包材附录,已将变更控制与偏差管理纳入全链条核查范围,省级药监部门可依据《药品管理法》第一百二十六条处置,情节严重的通报审评机构调整登记状态。洁净级别要求同样需要关注:用于无菌制剂且后续不再清洗灭菌的高风险包材,须在相应级别的洁净环境下生产,压差梯度与换气次数均有明确数值要求。
二、“低蛋白吸附”的量化陷阱:宣称容易,证明难
低吸附是COP替代玻璃与硅化材料的主要理由之一,但这恰恰是最容易被泛化的指标。问题不在于材料是否具备低吸附特性,而在于该特性是否在目标制剂、目标浓度与目标接触条件下被正确测量。常见的证据缺陷可归纳为五类。
证据缺陷 | 具体表现 | 后果 |
用单一浓度点代替吸附等温线 | 只在某一蛋白浓度下测回收率 | 无法判断吸附是否饱和、线性区间在哪里,外推到不同规格装量即失效 |
忽略顶空与气液界面 | 满灌装与含顶空样品混用数据 | 气—液界面的吸附与聚集贡献被计入材料吸附,归因错误 |
方法只测总量不区分形态 | 仅用UV或BCA测总蛋白回收 | 无法区分“吸附损失”与“聚集沉淀损失”,两者对制剂的意义完全不同 |
未做表面处理的批间比对 | 只看牌号,不看是否硅化、是否等离子处理 | COP瓶若做等离子活化改善印刷或粘接,表面能上升会反向增加吸附 |
只用缓冲液不用实际制剂 | 避开复杂基质干扰 | 处方中的表面活性剂、糖、盐会显著改变吸附行为,简化基质属于低估风险 |
建议把低吸附验证做成三层结构:表面表征(接触角或XPS确认表面状态)+吸附等温线(至少三个浓度点,报告单位面积吸附量而非百分比)+制剂实测(含顶空、含辅料、经灭菌与运输应力后复测)。同时必须明确检测方法的检出限与回收率验证,否则“未检出差异”只是筛查无效,不能作为等效结论。另需注意一个易被忽略的方向:低吸附不等于低相互作用。COP对疏水性分子的表面吸附虽低,但其对小分子、表面活性剂或防腐剂的吸收(进入本体相)与吸附(停留在表面)机理不同、动力学也不同。防腐剂含量下降导致的微生物风险,与蛋白损失导致的有效性风险,应分别设计考察项,不能共用同一组数据。
三、相容性研究的分层:哪些必须做,哪些可以减免
在9621框架下,适用性评价已从单一的“相容性”扩展为“四性”加自身稳定性,申报资料的结构需要相应调整。一个能同时支撑国内关联审评与美国Type III DMF引用的数据包,建议按以下层次组织。
(一)层一:材料可识别
FTIR鉴别聚合物主链,配合DSC/Tg与熔融行为确认牌号一致性;元素杂质(ICP-MS)覆盖催化剂残留特征元素。这一层的价值在于建立材质指纹,后续任何来料漂移都能在此被提前发现,无需等到浸出物异常才被动应对。
(二)层二:提取物谱(加严条件)
参照USP〈1663〉的设计逻辑,覆盖极性区间不同的多种模拟溶剂、温度与时间的worst case组合,VOC/SVOC/NVOC与元素四类全覆盖。此处需注意中美口径差异:USP〈661.1〉对环烯烃类规定了回流提取的特定试样量与时长,并设定了TOC、UV吸光度、酸碱度的筛选限度,该通则已于2025年12月1日正式生效;〈661.2〉负责包装系统层级的综合评估(含生物反应性与化学安全评估,后者指向〈1663〉〈1664〉)。欧洲方向则对应EP针对COP与COC分别设立的专论,两者在单体残留与添加剂限制上各有具体条款,出口时需按目标市场逐条对标,不能一套报告通用。
(三)层三:浸出物确认(实际条件)
使用真实制剂、真实灌装量、真实灭菌与储存条件,时间节点与稳定性方案同步。这是把“可提取物”转成“实际风险”的唯一环节,也是多数企业做得最薄的一环。
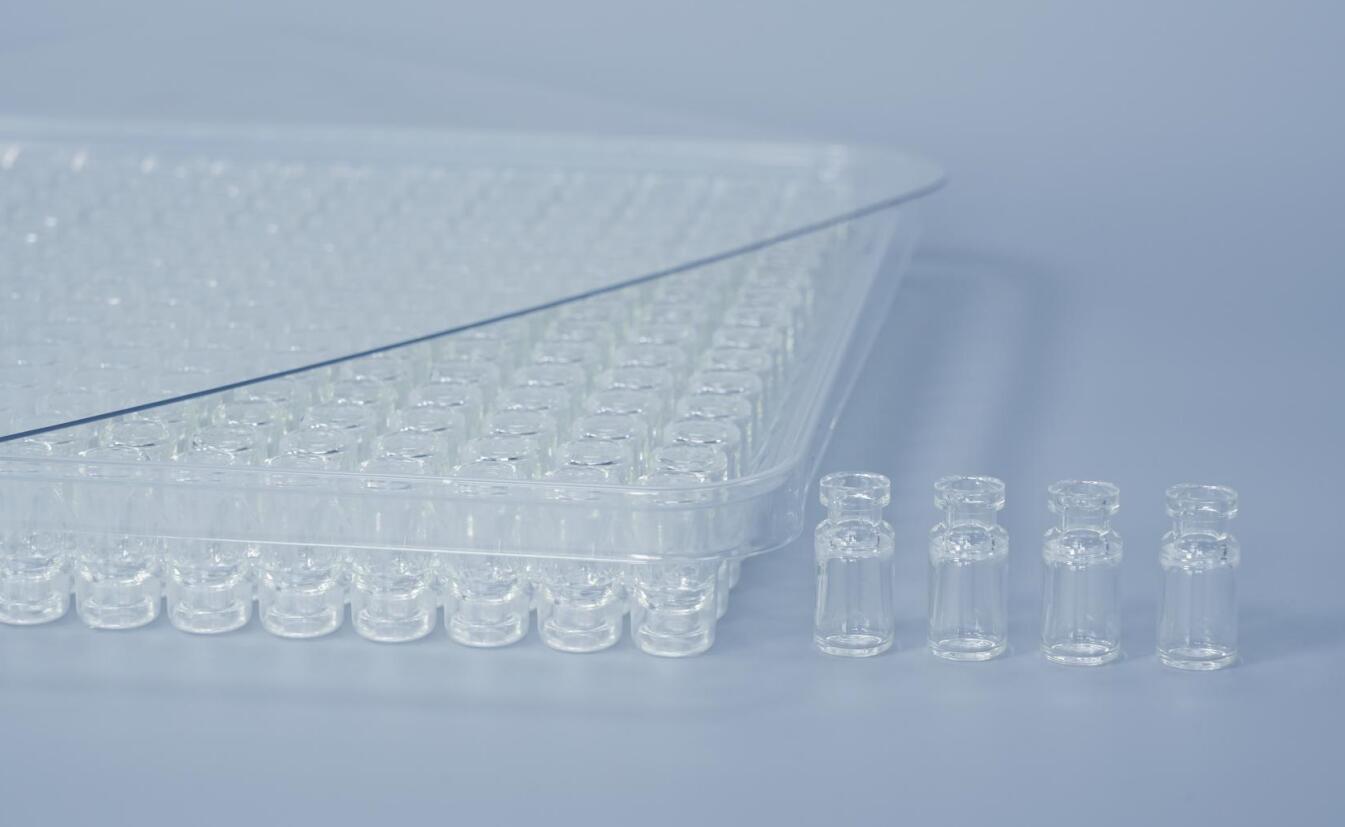
(四)层四:功能性与自身稳定性
密封完整性(尤其低温工况)、阻隔性(水蒸气透过)、机械强度、辐照后黄变与力学保持率、长期储存后的尺寸与配合状态。9621新增的“自身稳定性评价”正是要求这一层单独成证,不能依附于制剂稳定性数据。
(五)减免的判定逻辑
只有当层二的方法覆盖度被证明包络了实际工艺(溶剂极性、温度、时间、面积体积比),层三才可以采用靶向确认而非全谱筛查;反之,若制剂含高比例有机相、极端pH或长时间高温接触,层二即使完全合格也不能减免层三。这条判断逻辑必须在资料中写明依据,否则审评方只能默认企业未做评估。
四、变更桥接:粒料替代的真正考题
粒料来源变更(原研与国产替代之间、不同牌号之间、不同产地之间)是COP应用中最频繁的变更类型。核心分歧点在于“如何证明可比”,而非单纯比较性能高低。由于聚合工艺与催化剂体系差异,金属离子(如锆、铝、钛等催化残留)、低聚物谱、单体残留及加工助剂析出均可能出现新的峰或新的量级。可行的桥接策略应包含三项内容:一是新旧粒料平行提取物谱比对,重点看新出现峰的定性结论与已知峰的增量幅度;二是关键功能属性的批间能力评估,不只报均值,要报趋势与控制限;三是制剂侧的针对性确认,对高价值生物制品、低剂量高效力品种补充浸出物或功能性复核。若涉及给药装置类用途,还需按器械路径补充生物相容性终点,这与纯药包材路径的评价范围不同,混用模板是高频不符合项。
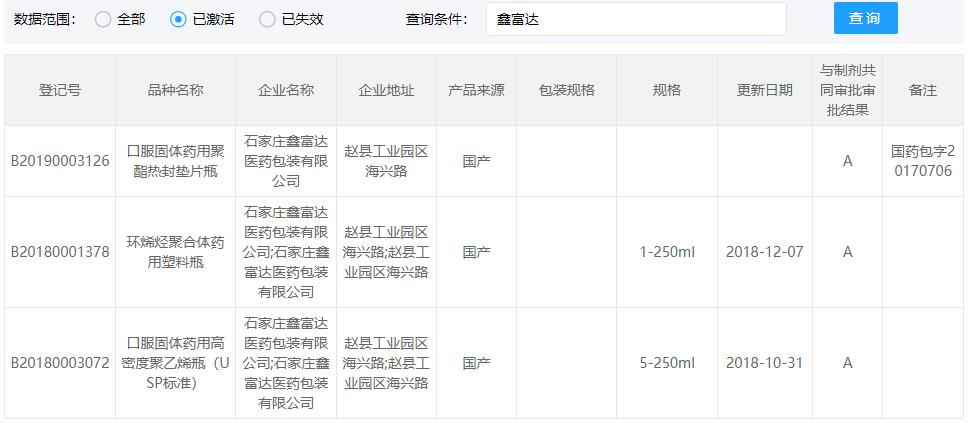
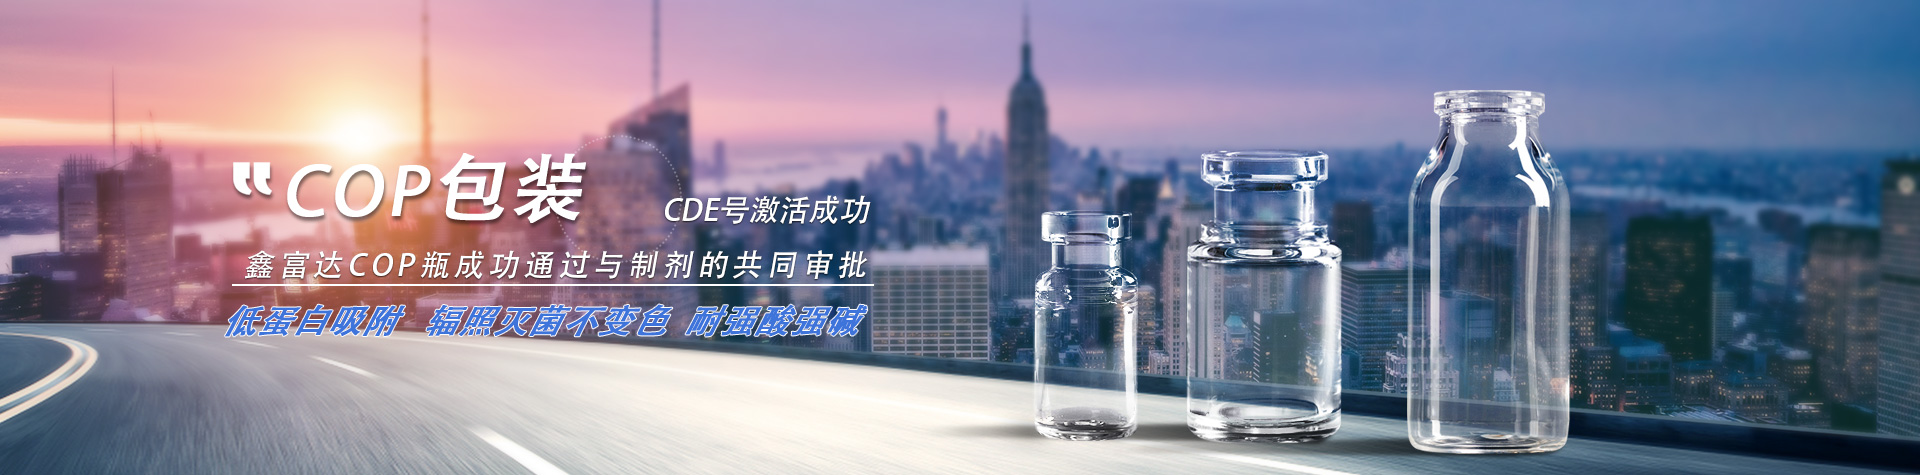
COP西林瓶CDE登记号为A状态
此外需注意申报形式差异:国内走药包材登记与关联审评,登记状态与生产合规直接挂钩;美国走Type III DMF,由制剂申请人通过授权信引用,DMF持有人发生变更时有通知义务(21 CFR 314.420(c));自2026年7月1日起,生物制品注册申请(含补充申请)须采用电子通用技术文档形式,包装形式或给药装置变更按增加规格管理,需单独提交补充申请并承诺实施时限。这三条线的时间表和文件形态各不相同,项目排期应提前对齐,避免在客户申报窗口期倒推补数据。

 冀公网安备 13010802000997号
 微信扫一扫